Sejmowa batalia o SZNUR
Fot: PAP/Jarek Praszkiewicz
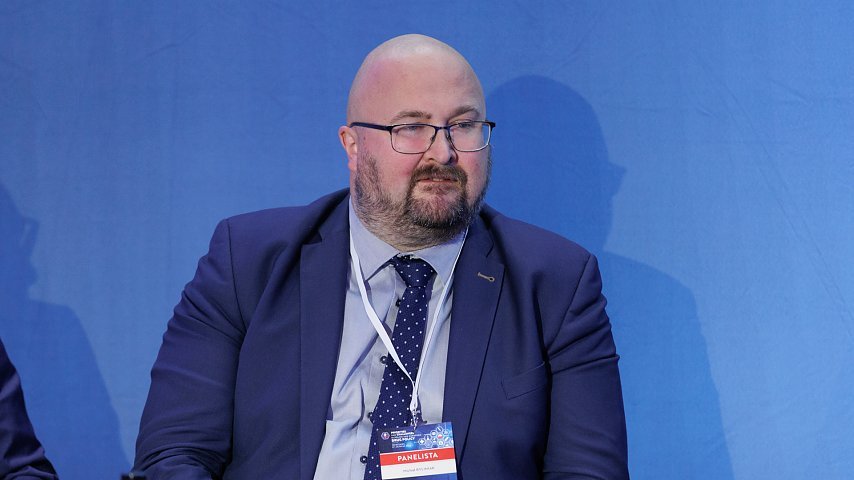
– Na dzień przed dyskusją sejmową o szybkiej, szczegółowej a tak naprawdę drugiej w krótkim okresie nowelizacji ustawy refundacyjnej liczymy na to, że parlamentarzyści zdecydują o powołaniu podkomisji, o którą wnioskujemy. Rozwiązanie to pozwoli szczegółowo przeanalizować zaproponowane przepisy. Najgorszym możliwym scenariuszem będzie nie uwzględnienie tego wniosku i przeprocedowanie tej ustawy w sposób szybki, bez debaty. Uniemożliwi to realną ocenę skutków dla pacjentów i lekarzy – wskazuje w rozmowie z „Menedżerem Zdrowia” dyrektor generalny Infarmy, Michał Byliniak.
- W przeddzień procedowania noweli ustawy refundacyjnej przez parlamentarzystów „Menedżer Zdrowia” rozmawia z dyrektorem generalnym Infarmy, Michałem Byliniakiem o ryzykach związanych z wprowadzonymi do projektu, już po konsultacjach, przepisami
- Przedstawiciel branży innowacyjnej wyjaśnia, że szansą na wyjaśnienie ewentualnych zagrożeń związanych z dwoma kontrowersyjnymi przepisami jest powołanie Podkomisji Zdrowia. – Debata nad przepisami jest konieczna – podkreśla
- Ekspert, raz jeszcze wskazuje, które przepisy budzą największe obawy i dlaczego?
- Pokazuje też czarny scenariusz – a tym jest ekspresowe przeprocedowanie tej ustawy jedynie poprzez przegłosowanie przez Komisję Zdrowia
- Takie rozwiązanie bardzo ogranicza możliwość analizy przepisów, i nie pozwala na wskazanie, jaki te przepisy będą miały wpływ na ostateczną dostępność leków dla pacjentów.
Rada Ministrów przyjęła projekt nowelizacji ustawy refundacyjnej a gotowe rozporządzenie pojawiło się na stronach RCL. Teraz projekt trafi do Sejmu. Jak organizacja ocenia fakt, że uwagi branży innowacyjnej zostały pominięte w tym dokumencie? Jak państwo zareagowaliście na decyzje rządu?
Nasza ocena projektu, jeżeli chodzi o przepisy, które zostały dodane po konsultacjach publicznych, pozostaje bez zmian. Doceniamy fakt usunięcia jednego przepisu, który został dodany po konsultacjach.
Proszę przypomnieć, co zostało usunięte?
Usunięty został przepis zobowiązujący do kwalifikowania nowych pacjentów po upływie ochrony patentowej czy wyłączności rynkowej, do terapii opartych na lekach generycznych. Zauważamy to i doceniamy. Uważamy, że na dzień dzisiejszy kwestia konkurencyjności cenowej jest zaadresowana prawidłowo i w sposób naturalny jest realizowana, dając firmie innowacyjnej możliwość konkurowania z odpowiednikami generycznymi.ryzy Niemniej jednak te dwa pozostałe elementy, na które od dosyć dawna zwracamy uwagę, cały czas w tej ustawie się znajdują.
Nasza organizacja wskazywała na ryzyka, które są z nimi związane. Liczymy na to, że kwestie te będą dyskutowane na poziomie Komisji Zdrowia, czy też podkomisji, bo wnioskujemy, aby taka została powołana po to, aby szczegółowo przeanalizować zaproponowane przepisy. Przepisy te powinny być przedmiotem konsultacji publicznych, ale skoro nie były i zostały dopisane po zakończeniu tego etepu procesu to naszym zdaniem komisja czy podkomisja powinna być tym miejscem, gdzie po raz pierwszy realnie będziemy mogli całość propozycji omówić oraz zaadresować wątpliwości, ryzyka i konsekwencje wprowadzenia tych przepisów.
Jak rozumiem liczycie na to, że kiedy projekt 5 listopada trafi to do Sejmu, to wasza propozycja powołania komisji czy podkomisji zostanie przegłosowana i taka podkomisja powstanie?
Liczymy na to, że uwzględniając wielkość projektu oraz jego znaczenie, powołanie podkomisji jest zasadne. To, że debata nad przepisami jest konieczna pokazał już etap Rady Ministrów. Tak jak już mówilem, po zgłoszonych zastrzeżeniach usunięto z projektu przepis o obowiązkowym leczeniu nowych pacjentów tzw. odpowiednikami. Naszym zdaniem pozostałe przepisy dodane w ten sam sposób zasługują na równie uważne spojrzenie. Podkomisja z udziałem pacjentów, klinicystów, ekspertów, płatnika i branży to właściwe forum, by to zrobić. To także sprawdzona praktyka. W tej kadencji Komisja Zdrowia powoływała już podkomisje nadzwyczajne do projektów wymagających pogłębionej analizy. Projekt, który decyduje o dostępie milionów pacjentów do leków refundowanych, zasługuje na co najmniej tak samo staranne rozpatrzenie.
Taka formuła debaty na poziomie procesu legislacyjnego w naszej ocenie jest najpełniejsza, szczególnie biorąc pod uwagę fakt, że na poziomie konsultacji społecznych nie zorganizowano komisji uzgodnieniowej.
Czy prowadziliście rozmowy, spotkania z parlamentarzystami, po to, żeby zwrócić ich uwagę na zasadność powołania podkomisji?
Komunikujemy się z całym środowiskiem zdrowotnym już od sierpnia, kiedy to został opublikowany projekt z nowymi przepisami. Prowadzimy dialog, w którym staramy się wyjaśnić ryzyka i konsekwencje wprowadzenia tych przepisów także parlamentarzystom.
Zakładamy, że ich doświadczenie jest w tym dialogu kluczowe, co zdeterminuje ostateczną decyzję, która będzie podjęta 5 listopada.
Scenariusze są dwa, albo ekspresowe przeprocedowanie tej ustawy jedynie poprzez przegłosowanie przez Komisję Zdrowia, gdzie tak naprawdę będzie bardzo ograniczona możliwość analizy przepisów, bądź też podejście do tego w sposób dogłębny i zastanowienie się nad tym, czy i jaki wpływ te przepisy będą miały na ostateczną dostępność leków dla pacjentów.
Proszę przypomnieć, jakie zagrożenia upatrujecie w pozostałych, wrzuconych już post factum, przepisach?
W tej chwili mamy dwa przepisy, na które zwracamy szczególną uwagę. Pierwszy to przepis tworzący katalogi terapii równoważnych. Jesteśmy obecnie po szczegółowej analizie prawnej dotyczącej tych przepisów. Wynika z niej, że obecny kształt norm wskazanych w przepisach dotyczących koszyków równoważnych stoi w dużej sprzeczności z całym zestawem innych regulacji, zarówno europejskich, jak i naszych lokalnych.
Najważniejszy zarzut dotyczy, po pierwsze kryteriów tworzenia koszyków, po drugie procedury nie dającej możliwości odwołania, a co się z tym wiąże braku przewidywalności, zarówno dla pacjentów, dla lekarzy, jak również firm farmaceutycznych.
Pamiętajmy, że firmy w ramach decyzji refundacyjnych, umów popisanych z Ministerstwem Zdrowia, mają pewne zapisy, które poprzez wdrożenie koszyków mogą tak naprawdę nie być realizowane lub mogą powodować zwiększone ryzyko dla firmy. Najważniejszą jednak wątpliwością, na którą zwracamy uwagę, jest możliwość wpływania na proces wyboru najlepszej terapii dla konkretnego pacjenta poprzez zachęty do stosowania konkretnego leku dla prowadzących szpitale. Wszystko dlatego że współczynniki korygujące są niczym innym jak bonusem finansowym za zastosowanie określonego leku. Kiedy zastanowimy się nad tym, w jaki sposób ten mechanizm ma zadziałać, to widzimy, że on będzie musiał funkcjonować na zasadzie bądź bezpośredniego wpływu władz szpitala na lekarzy bądź ograniczenie zakupu innych leków, co w sposób bezpośredni będzie wpływało na jakość podejmowanych decyzji klinicznych. Oczywiście stawia to pod znakiem zapytania odpowiedzialność lekarzy a także realizację prawa pacjenta do dostępu do najlepszej terapii.
Tak naprawdę mamy tam całą masę potencjalnych trudności, które w praktyce z dużą dozą prawdopodobieństwa będą miały szansę się zrealizować. Stajemy na stanowisku, że tak naprawdę swoboda podejmowania decyzji klinicznych w oparciu o wyniki diagnostyki pacjenta, stan jego zdrowia, jest wartością nadrzędną i nie powinna być regulowana decyzjami administracyjnymi, co do których jeszcze nie ma formuły odwoławczej.
Drugą kwestią jest obowiązkowe stosowania CAP-u?
Tutaj nasza podstawowa uwaga dotyczy tego, że już w dzisiejszym stanie prawnym umieszczenie CAP-ów jest możliwe. Jednocześnie musimy pamiętać, że w obecnej sytuacji geopolitycznej umiejscawianie pewnych sztywnych reguł, które mają pasować do wszystkich przypadków, bardzo mocno ograniczy zarówno firmom, jak i Ministerstwu Zdrowia możliwości negocjacyjne.
Obowiązkowy CAP w połączeniu z zobowiązaniem do dostępności, zobowiązaniem do wielkości zapewnionych dostaw, które również jest wprowadzane w tejże ustawie, skutkować będzie ryzykiem, że po zrealizowaniu całego zobowiązania, czy też całego limitu opakowań lub kwot przeznaczonych na leczenie, dla części pacjentów tych leków może po prostu zabraknąć. Będziemy wówczas prowadzić bardzo poważną i skomplikowaną dyskusję na temat tego, na jakich zasadach, w jakim czasie te leki powinny trafić do pacjenta. Musimy pamiętać o tym, że to, co znajduje się w decyzji refundacyjnej, ma tak naprawdę kluczowe znaczenie dla planowania przez firmę farmaceutyczną. Każda niepewność, każda sytuacja, w której firma nie potrafi skalkulować ryzyka, jest tak naprawdę sytuacją, w której przyjmuje najgorszy możliwy scenariusz, a nie najlepszy. Stąd też przekonujemy do tego, że obecny stan prawny, który daje ministrowi zdrowia możliwość uwarunkowania podjęcia decyzji umieszczeniem CAP-u jest wystarczającay i nie jest w żaden sposób gorszy od rozwiązania zaproponowanego. Wręcz przeciwnie jest lepszay dlatego, że w wielu przypadkach obowiązkowy CAP może być zbyt ryzykowny, nie dający firmie stabilności, a pewność i przewidywalność dla firmy jest kluczowym elementem w podejmowaniu decyzji.
Czy oprócz wniosku o powołanie podkomisji planujecie państwo, jako przemysł innowacyjny, inne aktywności, mające przekonać parlamentarzystów, że przepisy te mogą zrobić więcej złego niż dobrego?
Jesteśmy otwarci na każdą formułę oficjalnej debaty ze stroną publiczną. Deklarujemy otwartość na rozmowy zarówno w ramach komisji, podkomisji a jeżeli będzie taka potrzeba również uzupełnienia informacji o dodatkowe materiały w takiej formule jaką wskaże strona publiczna.
Czy jeśli te przepisy się utrzymają, to mogą realnie przyspieszyć proces omijania polskiego rynku przez innowacyjny przemysł farmaceutyczny albo w skrajnych przypadkach prowadzić do wycofania obecnych terapii z naszego rynku?
Obecnie skupiamy się przede wszystkim na praktycznym wpływie regulacji na pacjentów. Oczywiście nie możemy zapominać o skomplikowanej sytuacji geopolitycznej, o presji wywieranej na firmy farmaceutyczne, zarówno z jednej strony przez administrację Stanów Zjednoczonych, z drugiej strony przez ambicje rządu chińskiego i firm chińskich.
Musimy pamiętać o tym, że właśnie różnego rodzaju zachęty, zapisy, które mają zapewniać elastyczność, pozwalające na to, aby w tej trudnej sytuacji mogło dojść do porozumienia pomiędzy firmą a stroną rządową, są kluczowe.
Trudno jest przyznać, że zaproponowane zapisy, o których mówimy, służą jako zachęty do tego, aby Polskę traktować jako rynek otwarty na wprowadzanie kolejnych terapii w sposób przewidywalny. Nie rozstrzygając tego, jak ta sytuacja będzie się rozwijała, bo ona jest bardzo dynamiczna, na co wskazują chociażby ostatnie wyniki wyborów w Stanach Zjednoczonych, stoimy na stanowisku, że powinniśmy szukać prawdziwych zachęt. Powinniśmy szukać sposobu, aby w tej trudnej sytuacji dać zarówno firmom, jak i Ministerstwu Zdrowia jak największe pole do tego, aby te porozumienia mogły być zawierane. Bez przekonania ministra zdrowia, że dana decyzja czy też warunki wynegocjowane są właściwe, ruchów po stronie branży nie będzie. Tak naprawdę na dzień dzisiejszy wydaje się, że to ryzyko po stronie Ministerstwa Zdrowia zostało zmarginalizowane. Być może należy skupić się na procesie oceny technologii na poziomie Agencji Oceny Technologii Medycznych. Może tam są pewne kwestie, gdzie można byłoby nad procesami popracować, aby zwiększyć pewność Ministerstwa Zdrowia w podejmowaniu decyzji.
Na pewno ze strony firm farmaceutycznych jest chęć do tego, aby zawierać kolejne porozumienia. Polska jest państwem, gdzie firmy farmaceutyczne chcą inwestować, chcą udostępniać terapie. Istotne jest, aby nasze regulacje taką możliwość dawały.
Kolejnym przykładem takiej regulacji, która ma wielkie znaczenie dla pozostawienia terapii na polskim rynku są zapisy dotyczące obniżki cen po upływie wyłączności rynkowej. Zwracamy uwagę na to, że obecne zapisy mówiące o elastycznym podziale pomiędzy ceną oficjalną, a ceną z uwzględnieniem tzw. instrumentów dzielenia ryzyka (Risk Sharing Schemes, RSS) daje tą elastyczność i powoduje, że w momencie, kiedy kończy się wyłączność rynkowa, zarówno firma farmaceutyczna, jak i Ministerstwo Zdrowia mają dużo większą przestrzeń do tego, aby rozmawiać o tym, w jaki sposób tą terapię utrzymać na polskim rynku. Ma to szczególne znaczenie w sytuacjach, kiedy nie ma odpowiedników, a będziemy mieć ich w przyszłości coraz więcej. Zbyt duża presja na obniżenie ceny oficjalnej może skutkować tym, że firma po prostu nie będzie w stanie podjąć takiego zobowiązania, chociażby na kwestie obecności w różnych koszykach referencyjnych.
To jest przykład, który pokazuje, że tak naprawdę niekoniecznie rozmawiamy o kwestii finansowej bezpośrednio, ale rozmawiamy o mechanizmach, które dają szansę na to, aby te terapie w tych miejscach i w tych momentach, które będą absolutnie potrzebne, miały szansę pozostać na polskim rynku tak długo, jak to będzie potrzebne.
Czy traktujecie 5 listopada jako dzień przełomowy dla polskich pacjentów i przemysłu innowacyjnego?
5 listopada to dla nas przede wszystkim dzień, w którym liczymy na dialog i poważne pochylenie się nad konsekwencjami nowych przepisów.
Przed nami, niezależnie od przyjętego modelu procedowania jest jeszcze dyskusja w Senacie. Mamy przekonanie, że każdy z tych mechanizmów, który został zaproponowany, niesie za sobą realne ryzyka. Dlatego też wierzymy w racjonalność debaty, która jest przed nami. Wierzymy w to, że Prezydium i Komisja Zdrowia będą przekonane, co do tego, że warto jest o takich kwestiach rozmawiać.
Najgorszym możliwym scenariuszem jest przeprowadzenie tej ustawy w sposób szybki, bez debaty, bez konsultacji. Jeśli tak się stanie, to nie będzie realnej możliwości oceny skutków dla pacjentów i dla lekarzy.
Musimy pamiętać o tym, że nie jesteśmy jedyną stroną, która w ocenie skutków tych regulacji nie uczestniczyła. Nie uczestniczyli również lekarze, czy pacjenci, dlatego, chociażby z tego względu wydaje się, że istnieje bardzo silna potrzeba głębokiej debaty nad tymi propozycjami.
Czy pozostałe przepisy w waszej ocenie są do przyjęcia?
Chcę mocno podkreślić, że jeżeli miałoby się okazać, że te przepisy, o których rozmawiamy, zostaną zmienione, to nasza ocena pozostałej części tej ustawy nie jest negatywna.
Oczywiście mamy wątpliwości, pewne uwagi, co do szczegółów. Dlatego też podkomisja dla nas jest wartością, która wydaje się dawać szansę na to, aby o tych wątpliwościach rozmawiać. Nie jest to jednak tak, że całokształt ustawy oceniamy skrajnie krytycznie. Jesteśmy krytyczni w stosunku do elementów, które zostały wprowadzone bez konsultacji. Mamy duże wątpliwości, co do przepisów związanych z obniżką ceny po upływie wyłączności.
Wiele elementów w ciągu dwóch lat pracy nad tą ustawą wspólnie z ministerstwem dyskutowaliśmy, przedstawialiśmy nasze uwagi. Stąd też nie uważamy, że tej ustawy nie da się poprawić, dzięki czemu można by ją sfinalizować w sposób taki, że wszyscy będą mieli poczucie kompromisu – nie kompromisu zgniłego, tylko faktycznego. Tylko taki kompromis okaże się tak naprawdę realizacją celów wszystkich, a przede wszystkim finalnie zwiększy dostępność leków dla polskich pacjentów.
Przeczytaj także: „SZNUR opublikowany i skierowany do pierwszego czytania”, „Rząd poparł ministerialny projekt ustawy refundacyjnej”, „Przemysł jest gotowy do dialogu”, „Od poprawiania błędów do optymalizacji wydatków”, „Przy tworzeniu prawa potrzebny jest dialog ►”, „Lek z decyzją refundacyjną, którego pacjent nie dostanie. Apel Infarmy”